Qu’est ce que la maladie ?
C’est une maladie héréditaire à transmission autosomique récessive. C’est-à-dire qu’elle se développe lorsque les deux parents transmettent les gènes défectueux à l’origine de cette maladie à leurs enfants. Il faut donc que les deux parents soient porteurs de cette variations du gène et qu’ils transmettent leur gène affectée. Les individus qui héritent d’une seule copie du gène muté sont généralement des porteurs sains (comme leurs parents), sans symptômes de la maladie.
Le gène responsable de la mutation à l’origine de la maladie est localisé sur le chromosome 5 (5q13).
La prévalence de la maladie de Tay Sachs en Europe est d’environ 1 cas pour 130 000 naissance.
La maladie de Sandhoff partage les signes cliniques avec la maladie de Tay-sachs et sont différenciées depuis peu de temps.
Cette maladie est causée par des mutations dans le gène HEXB qui code pour les sous-unités bêta de deux enzymes, la bêta-hexosaminidase A et la bêta-hexosaminidase B. Ces enzymes jouent un rôle clé dans la dégradation des lipides complexes appelés gangliosides dans les lysosomes, qui sont les « usines de recyclage » des cellules. Ces enzymes dégradent les gangliosides GM2, un type de sphingolipide, dans les neurones.
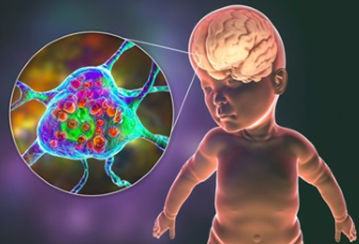
Dans la maladie de Sandhoff, les mutations du gène HEXB provoquent un déficit en sous-unité bêta, entraînant une activité réduite ou nulle des enzymes bêta-hexosaminidase A et B. En conséquence, les gangliosides GM2 ne sont pas dégradés correctement et s’accumulent dans les lysosomes des neurones. Cette accumulation perturbe la fonction neuronale et entraîne la mort cellulaire, provoquant une neurodégénérescence progressive.
En fonction de la nature spécifique de la mutation HEXB, la quantité d’enzyme fonctionnelle produite peut varier, ce qui peut expliquer les différences dans la gravité des symptômes et l’âge d’apparition de la maladie. Les formes infantiles de la maladie de Sandhoff sont généralement associées à une absence presque complète d’activité enzymatique et sont les plus sévères, tandis que les formes juvéniles et adultes de la maladie sont généralement associées à une activité enzymatique résiduelle et ont des symptômes moins graves et une progression plus lente.
Les 3 formes de la maladie de Sandhoff
Pour la maladie de Sandhoff, il en existe trois formes cliniques selon l’âge de début :
- – les formes infantiles précoces (type 1) débutent entre l’âge de 3 et 6 mois. Elle est la forme la plus fréquente et sévère.
- – les formes juvéniles (type 2) débutent entre 2 et 6 ans.
- – les formes adultes (type 3) peuvent débuter vers l’âge de 10 ans mais ne sont souvent diagnostiquées qu’à l’âge adulte.
Un peu d’histoire sur la découverte de la maladie de Sandhoff.
D’abord décrite cliniquement dans les années 1881 sous le nom de maladie de Tay-Sachs, dont elle partage les signes cliniques, la distinction entre les deux maladies s’est faite dans un second temps (aux environs de 1960) et la différenciation réside au niveau biologique.
En 1881, l’ophtalmologiste britannique Warren Tay décrit la présence d’une tache rouge cerise sur la rétine d’un jeune enfant présentant un retard physique et mental. A la même période, le neurologue américain Bernard Sachs rapporte l’altération du développement cérébral chez des malades ayant un tableau clinique similaire. Cette maladie fut appelée maladie de Tay-Sachs.
Dans les années 60, on découvre que la substance principale qui s’accumule dans la maladie de Tay-Sachs est le ganglioside GM2. Cette substance est normalement dégradée par une enzyme, présente dans le lysosome, appelée hexosaminidase A (Hex A). Cette enzyme est un assemblage de 2 sous-unités : une sous-unité alpha et une sous-unité béta.
Un défaut, d’origine génétique, dans la production de la sous-unité alpha entraine une défaillance de l’enzyme Hex A et donc l’accumulation du ganglioside GM2, essentiellement dans les cellules du cerveau.
Il existe une autre hexosaminidase (hexosaminidase B = Hex B) qui est constituée par 2 sous-unités béta. Cette enzyme ne dégrade pas le ganglioside GM2 mais d’autres substances.
A la fin des années 60, Konrad Sandhoff, psychiatre et biochimiste, montre que chez certains malades les 2 hexosaminidases (A et B) sont défaillantes. Il s’agit d’un défaut dans la production de la sous-unité béta.
L’origine biologique de la maladie étant différente pour ces malades, on a alors donné le nom de maladie de Sandhoff.
La maladie de Tay-Sachs est un type de trouble du stockage lysosomal aussi appelé sphingolipidose. Elle est provoquée par une accumulation de graisses (lipides) dans le cerveau notamment.
Des sphingolipidoses se développent lorsque les personnes n’ont pas les enzymes nécessaires à la dégradation (métabolisme) des sphingolipides, qui sont des composés protégeant la surface cellulaire et remplissant certaines fonctions dans les cellules. Il existe de nombreux types de sphingolipidoses au-delà de la leucodystrophie métachromatique (maladies de Fabry, Gaucher, Krabbe, Niemann Pick A et B, leucodystrophie métachromatique, Sandhoff).